В 2011 году пятеро детей из числа коренных жителей Аляски прошли контролируемую пробу с голоданием.
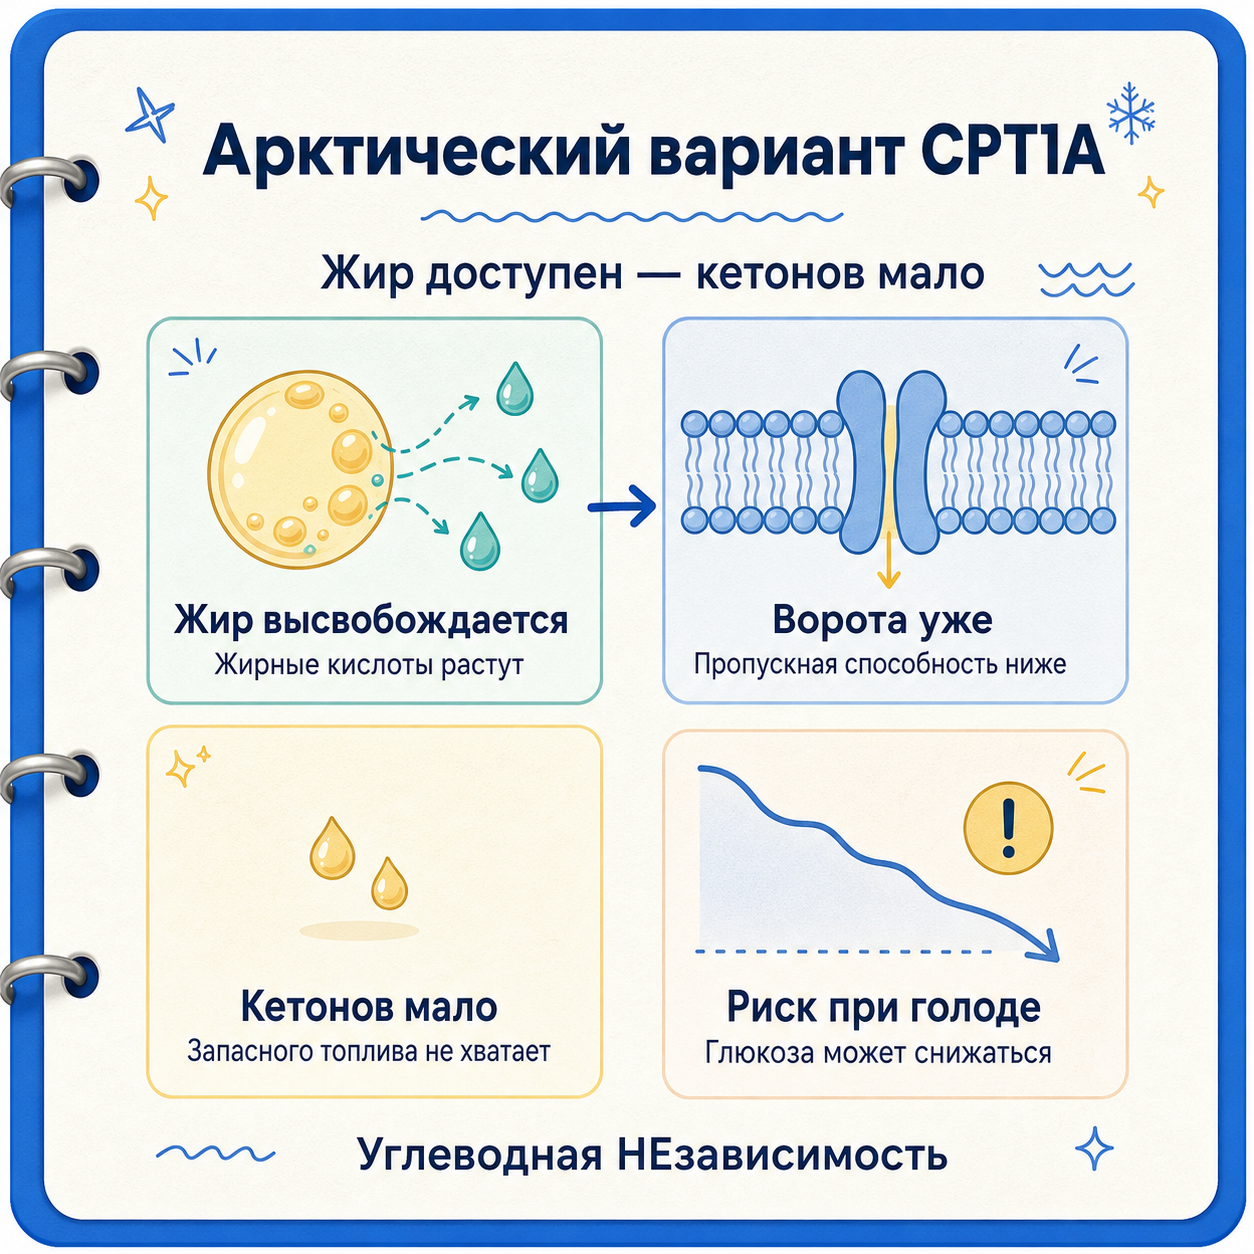
Во время голода жирные кислоты в их крови повышались нормально. Жировая ткань отпускала топливо. Но кетонов почти не появлялось.
У двух детей развилась симптомная гипогликемия. Глюкоза опустилась примерно до 2,8 и 1,4 ммоль/л.
Это выглядело парадоксально.
Организм получает жирные кислоты, но печень не превращает их в достаточное количество кетонов. Когда заканчивается доступная глюкоза, мозг остаётся без нормального запасного топлива.
Причиной был вариант гена CPT1A, распространённый у некоторых коренных арктических народов.
Парадокс становится глубже, если вспомнить традиционное питание этих популяций. В течение значительной части года оно содержало много морской животной пищи и сравнительно мало растительных продуктов. Казалось бы, именно здесь естественный отбор должен был усилить способность делать кетоны.
Но генетические данные показывают обратное. Вариант, частично снижающий работу ключевого фермента печёночного окисления длинноцепочечных жирных кислот, достиг очень высокой частоты.
Из этого родился эффектный тезис: «Эволюция не хочет, чтобы человек постоянно находился в кетозе».
Он хорошо звучит. Но наука требует разделить три уровня:
— что действительно измерено;
— что логично следует из биохимии;
— что пока остаётся эволюционной гипотезой.
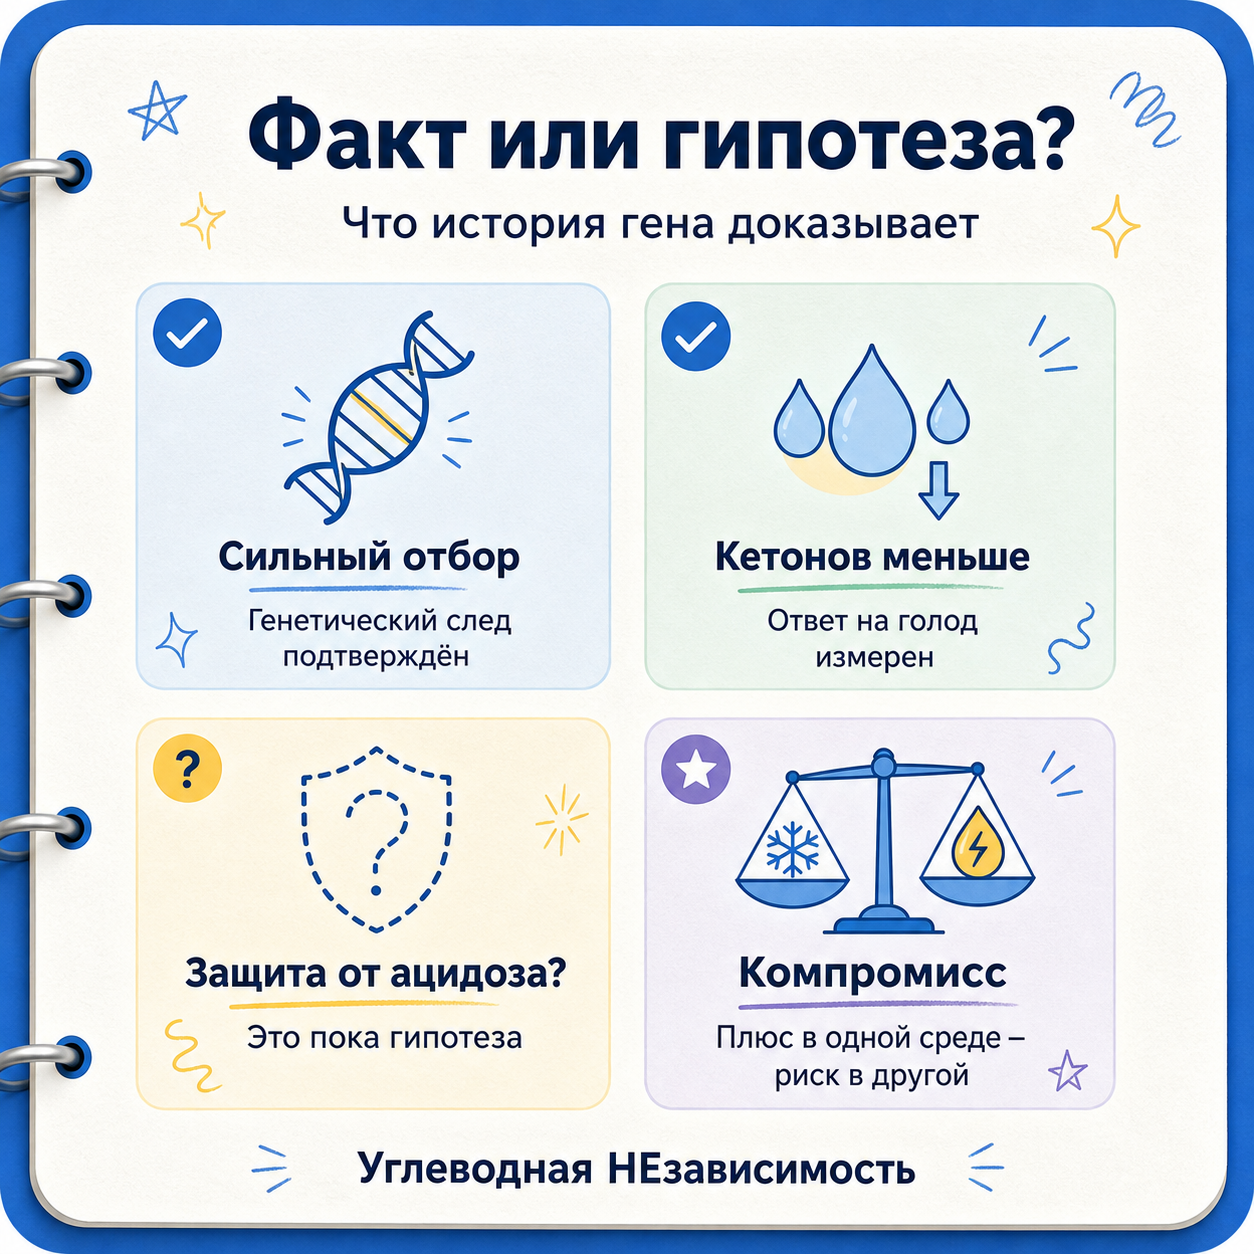
История CPT1A не доказывает вред кетогенного питания. Не доказывает и того, что кетоз был нормальным состоянием всех предков человека.
Она показывает нечто интереснее: адаптация к среде почти всегда является обменом преимуществ на уязвимости.
1. Что делает CPT1A
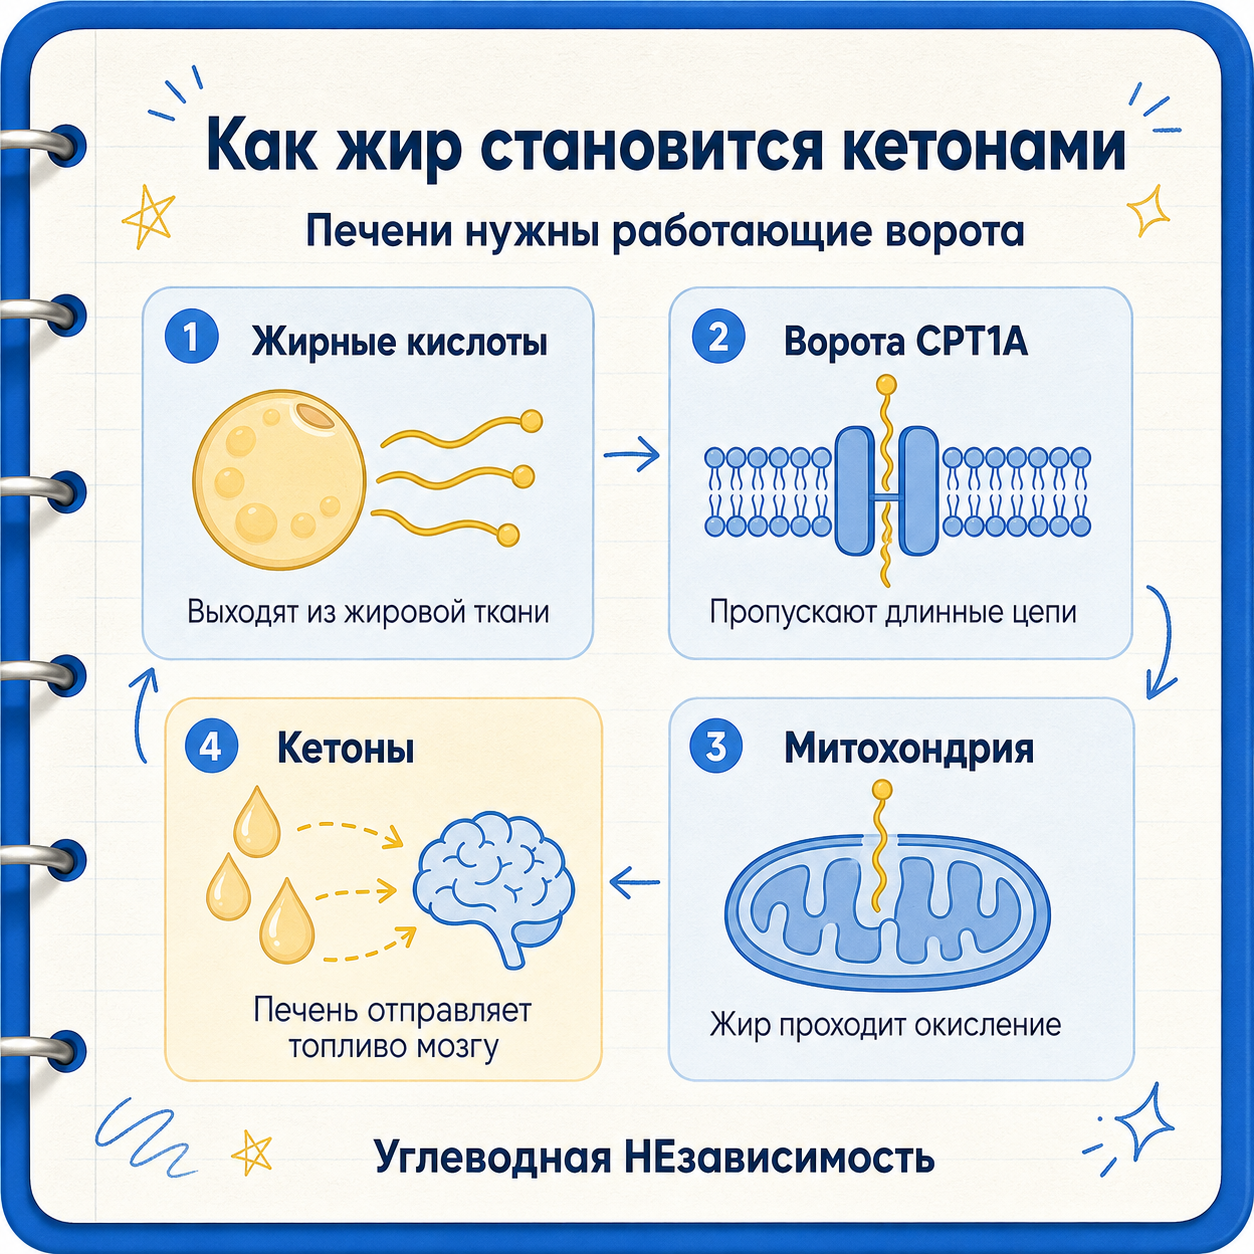
Жирные кислоты дают много энергии. Но длинноцепочечная жирная кислота не может свободно пройти через внутреннюю мембрану митохондрии.
Нужна карнитиновая транспортная система.
Сначала жирная кислота активируется и соединяется с коферментом А. Получается ацил-КоА.
Затем фермент карнитин-пальмитоилтрансфераза 1 переносит жирнокислотную часть на карнитин. Образуется ацилкарнитин.
После этого специальный переносчик проводит ацилкарнитин через внутреннюю мембрану. Внутри митохондрии карнитин-пальмитоилтрансфераза 2 снова формирует ацил-КоА.
Схема выглядит так:
длинноцепочечная жирная кислота → ацил-КоА → CPT1 → ацилкарнитин → перенос через мембрану → CPT2 → бета-окисление
В бета-окислении жирная кислота постепенно укорачивается. Образуются ацетил-КоА, NADH и FADH2. Они помогают митохондрии синтезировать АТФ.
CPT1 — не один фермент для всего тела.
— CPT1A особенно важен в печени;
— CPT1B преобладает в скелетных мышцах и сердце;
— CPT1C обнаруживается главным образом в нервной системе и выполняет особые регулирующие функции.
Поэтому вариант CPT1A сильнее всего меняет именно печёночную обработку жира и образование кетонов. Он не означает, что мышцы вообще не способны сжигать жир.
Это различие критично.
Человек может хуже производить кетоны в печени, но продолжать окислять жирные кислоты в мышцах через CPT1B.
2. Почему печень делает кетоны
После еды инсулин повышается. Жировая ткань в основном удерживает запас. Печень получает достаточно глюкозы и не обязана массово производить кетоны.
Во время голода картина меняется.
Инсулин снижается → жировая ткань высвобождает жирные кислоты → печень увеличивает их окисление → образуется ацетил-КоА → часть ацетил-КоА превращается в кетоновые тела
Кетоновые тела — ацетоацетат, бета-гидроксибутират и ацетон.
Печень сама почти не использует произведённые кетоны. Она отправляет их в кровь. Мозг, мышцы и другие ткани могут превратить их обратно в ацетил-КоА и получить энергию.
Это особенно важно при продолжительном голодании.
Запас гликогена печени ограничен. Когда он уменьшается, печень поддерживает глюкозу через глюконеогенез. Она синтезирует глюкозу из лактата, глицерола и некоторых аминокислот.
Но мозгу требуется много энергии. Если всю её пытаться обеспечить только глюкозой, организму пришлось бы сильнее расходовать аминокислоты.
Кетоны уменьшают эту нагрузку. Они становятся альтернативным топливом и помогают экономить белок.
Поэтому нормальная реакция на голод включает два процесса:
— поддержание необходимой глюкозы;
— постепенное увеличение кетонов.
Если кетоны не растут, а глюкоза падает, возникает гипокетотическая гипогликемия: низкая глюкоза при неадекватно низком количестве кетонов.
Для ребёнка это особенно опасно. У него меньше энергетический запас относительно потребностей мозга, а болезнь, рвота или пропуск кормления быстро увеличивают риск.
3. Как организм регулирует вход жира в печёночную митохондрию
CPT1A должен работать не постоянно на максимуме.
После еды печень может синтезировать жирные кислоты. Одновременно сжигать только что синтезированный жир было бы бессмысленным циклом.
Поэтому молекула малонил-КоА тормозит CPT1A.
После еды:
инсулин → синтез малонил-КоА → торможение CPT1A → меньше входа длинноцепочечного жира в митохондрии
Во время голода:
инсулин снижается → малонил-КоА уменьшается → торможение CPT1A ослабевает → окисление жира и кетогенез растут
Это переключатель между хранением и использованием топлива.
Арктический вариант меняет обе стороны переключателя. Его общая активность ниже, но он также менее чувствителен к торможению малонил-КоА.
Получается не просто «фермент выключен».
Скорее, его пропускная способность снижена, а различие между сытым и голодным состоянием сглажено.
Оценки остаточной активности зависят от лабораторной системы. В разных работах сообщались значения около 20–26% активности нормального фермента. Эти цифры нельзя превращать в точный процент способности конкретного человека сжигать жир.
Фермент измеряли в клеточных моделях. Реальный обмен зависит от питания, возраста, болезни, гормонов, других генов и состояния печени.
4. Что такое вариант P479L
Генетический вариант обозначают несколькими способами:
— c.1436C>T — замена нуклеотида в кодирующей последовательности;
— p.Pro479Leu или P479L — замена аминокислоты пролина на лейцин в позиции 479 белка;
— rs80356779 — идентификатор варианта в генетических базах.
В популярном изложении его называют арктическим вариантом CPT1A.
Важно отличать его от классического тяжёлого дефицита CPT1A.
Классические патогенные варианты могут почти полностью нарушать активность фермента. Заболевание проявляется гипокетотической гипогликемией, нарушением функции печени, судорогами и метаболической декомпенсацией во время голода или инфекции.
P479L обычно считают более мягким вариантом с частично сохранённой активностью. Многие взрослые носители не имеют явных симптомов в повседневной жизни.
Но «мягкий» не означает «биологически нейтральный».
Риск может проявляться только при сочетании условий:
вариант CPT1A + ранний возраст + длительный перерыв в еде + инфекция или рвота → недостаточный кетогенез → риск гипогликемии
Именно поэтому оценка варианта вызывает споры. Большинство носителей живут нормально, но средний популяционный риск при определённых обстоятельствах может отличаться.
5. Почему вариант так распространён
В исследовании 1111 жителей Гренландии частота аллеля L479 составила 0,73. Это означает, что примерно 73% исследованных копий гена содержали этот вариант. Это не то же самое, что 73% людей были гомозиготными носителями.
В исследовании новорождённых трёх северных территорий Канады частота аллеля в Нунавуте составляла 0,77. В Юконе и Северо-Западных территориях она была значительно ниже, что отражает разный состав населения.
Геномное исследование Clemente и коллег обнаружило вариант с частотой около 68% в выборке жителей северо-восточной Сибири. Вокруг CPT1A находился большой участок сниженного генетического разнообразия.
Так выглядит селективный след.
Если вариант даёт преимущество, его частота быстро растёт. Вместе с ним распространяются соседние варианты. В результате формируется участок генома, похожий на след недавнего естественного отбора.
Авторы назвали его одним из самых сильных селективных следов, описанных у человека.
Это говорит о сильном отборе в прошлом.
Но геномный след не сообщает, какое именно преимущество было решающим.
Возможные объяснения включают:
— особенности питания;
— холод;
— обмен морских жирных кислот;
— перераспределение липидов между печенью и мышцами;
— связь с другим полезным вариантом поблизости;
— сочетание нескольких факторов.
Эволюция оставила подпись, но не приложила пояснительную записку.
6. Почему «высокожировое питание» не равно «постоянный кетоз»
Здесь возникает первая логическая ловушка.
Традиционное питание инуитов и других арктических народов действительно могло содержать много животного жира и мало доступной растительной пищи. Но из этого нельзя автоматически вывести круглогодичный глубокий кетоз.
Причин несколько.
Белок
Традиционная животная пища давала не только жир, но и много белка. Аминокислоты участвуют в глюконеогенезе. Белковая пища также вызывает гормональный ответ, который отличается от чистого голодания.
Высокое потребление белка может уменьшать глубину кетоза по сравнению с рационом, где жир очень высок, а белок умерен.
Гликоген в свежих тканях
Животные ткани содержат некоторое количество гликогена. После смерти он постепенно разрушается, поэтому вклад зависит от вида ткани, свежести и способа употребления.
Это не превращает мясо в высокоуглеводный продукт. Но показывает, что реальное питание сложнее таблицы «жир — белок — ноль углеводов».
Сезонность
Состав пищи менялся по сезонам, региону, миграции животных и удаче охоты. Не существовало одного вечного меню для всех арктических народов.
Кетоз не является прямой копией доли жира
На уровень кетонов влияют:
— доступность углеводов;
— количество белка;
— энергетический баланс;
— продолжительность голода;
— инсулин и глюкагон;
— физическая нагрузка;
— работа печени;
— генетика.
Поэтому высокая доля жира не доказывает постоянный высокий уровень бета-гидроксибутирата.
7. Контролируемое голодание: самый наглядный эксперимент
В работе Gillingham и коллег участвовали всего пять детей, гомозиготных по P479L. Выборка очень маленькая, но физиологический сигнал был последовательным.
Во время медицински контролируемого голодания свободные жирные кислоты росли. Это означало, что жировая ткань нормально отвечала на голод.
Однако образование длинноцепочечных ацилкарнитинов и кетонов было резко снижено.
То есть проблема находилась не на этапе высвобождения жира.
Жировая ткань → жирные кислоты в крови: работает
Печёночный вход длинноцепочечного жира в митохондрии → кетоны: ограничен
У двух детей появилась симптомная гипогликемия. Значения около 2,8 и 1,4 ммоль/л демонстрируют потенциальную клиническую значимость.
Но из пяти наблюдений нельзя вычислить риск для всех носителей. Нельзя также переносить результат детей на здоровых взрослых.
Детский организм быстрее исчерпывает доступный запас. Инфекция, температура, рвота и отказ от еды усиливают нагрузку.
Поэтому это исследование доказывает нарушение кетогенного ответа, но не описывает всю судьбу каждого носителя.
8. Что известно о гипогликемии у новорождённых
В ретроспективном исследовании региона Киваллик в Нунавуте проанализировали 728 новорождённых. Данные глюкозы в первые 48 часов были доступны у 616 детей.
Гипогликемия была зарегистрирована у 21,4% всей выборки.
Среди доношенных детей без стандартных факторов риска она отмечалась у:
— 22,0% гомозиготных носителей P479L;
— 19,8% гетерозигот;
— 4,8% детей без варианта.
После статистической поправки отношение шансов оставалось повышенным, но интервалы неопределённости были очень широкими, а результат не достиг принятого порога статистической значимости.
Это важный пример правильного чтения данных.
Цифры выглядят тревожно. Но небольшое количество детей без варианта делает оценку неточной. Исследование показывает сигнал, который требует подтверждения, а не окончательный приговор гену.
Авторы не предложили считать P479L единственной причиной. Они указали на необходимость дальнейшего наблюдения и обсуждения скрининга в конкретной популяции.
9. Связан ли вариант с младенческой смертностью
Несколько небольших популяционных исследований обнаружили связь между гомозиготностью P479L и неожиданной смертью младенцев.
В одной работе на Аляске среди 616 детей смерть в первый год жизни была зарегистрирована у 5 из 152 гомозиготных носителей, у 2 из 219 гетерозигот и ни у одного из 245 детей без варианта.
На первый взгляд это сильный аргумент.
Но причинный вывод сложнее.
Число событий было очень маленьким. У многих умерших детей присутствовали признаки инфекции. На риск также влияют доступность медицинской помощи, жилищные условия, табачный дым, сон младенца, питание, расстояние до клиники и другие социальные факторы.
Обзор 2017 года пришёл к выводу, что данных недостаточно, чтобы считать P479L самостоятельной причиной младенческой смерти. Если причинная связь существует, вариант, вероятно, является одним элементом сложной системы риска.
Это не повод игнорировать сигнал.
Но и не повод описывать ген как «ген внезапной смерти».
Такая формулировка была бы научно неверной и стигматизирующей.
10. Возможные преимущества: что известно, а что предполагается
Если вариант снижает кетогенез и создаёт уязвимость при голоде, почему естественный отбор увеличил его частоту?
Значит, в исторической среде у него было преимущество. Или он находился рядом с другим вариантом, который давал преимущество.
Исследование в Гренландии обнаружило связь P479L с более высокими уровнями холестерина липопротеинов высокой плотности и аполипопротеина A-I.
Но повышенный показатель не доказывает защиту от атеросклероза. Для этого нужны данные о заболеваниях и смертности, а не только о липидах.
Обсуждались и другие возможные преимущества.
Более ровное окисление жирных кислот
Поскольку вариант слабее тормозится малонил-КоА, небольшая остаточная активность может сохраняться и после еды. Теоретически это могло сглаживать переключение между сытым и голодным состоянием.
Перенаправление жира к мышцам
Если печень меньше превращает длинноцепочечные жирные кислоты в кетоны, больше липидов может упаковываться в липопротеины и отправляться к тканям, использующим CPT1B. Это биохимически правдоподобно, но не доказывает исторического преимущества.
Защита от чрезмерного кетогенеза
Крис Мастерджон предложил, что вариант мог защищать от опасного кетогенеза и кетоацидоза в условиях постоянного высокожирового питания, болезни и голода.
Это наиболее эффектная гипотеза. Но прямых доказательств у неё нет.
Мы не знаем, что у арктических предков без варианта часто возникал кетоацидоз. Питательный кетоз у человека с нормальным инсулином обычно не переходит в диабетический кетоацидоз.
Кроме того, вариант увеличивает риск гипокетотической гипогликемии. Это серьёзная цена. Чтобы гипотеза защиты от кетоацидоза стала убедительной, нужно показать, что историческое преимущество превышало эту цену.
Таких данных пока нет.
Поэтому правильная формулировка такая:
сильный отбор установлен; конкретная причина отбора остаётся неизвестной.
11. Почему питательный кетоз не равен кетоацидозу
Эти состояния часто смешивают.
При питательном кетозе кетоны повышаются умеренно. Инсулина обычно достаточно, чтобы ограничивать бесконтрольный липолиз и кетогенез. Кислотно-щелочная система сохраняет компенсацию.
Диабетический кетоацидоз возникает главным образом при выраженном дефиците инсулина. Тогда жирные кислоты поступают в печень неконтролируемо, кетоны накапливаются, кровь закисляется, развиваются обезвоживание и электролитные нарушения.
Есть и другие редкие формы кетоацидоза, например алкогольный. Но обычный питательный кетоз и кетоацидоз — не одно состояние.
Поэтому тезис «арктический вариант защищал от кетоацидоза» нельзя обосновать только тем, что вариант уменьшает кетоны.
Нужно доказать историческую угрозу именно патологического ацидоза.
Пока это предположение.
12. Доказывает ли CPT1A, что постоянный кетоз вреден
Нет.
Генетический вариант одной группы не является рандомизированным исследованием кетогенной диеты для всего человечества.
Он не сравнивает одинаковых людей на разных рационах. Не измеряет долгосрочные исходы современного кетогенного питания. Не отделяет влияние холода, инфекции, сезонности и морской пищи.
Из CPT1A можно сделать несколько более осторожных выводов.
Первый: арктическая адаптация не сводилась к максимальному кетогенезу.
Второй: историческое высокожировое питание не обязательно означало постоянный глубокий кетоз.
Третий: способность производить кетоны зависит от генетики. Одинаковый рацион может давать разные уровни кетонов и разную переносимость голода.
Четвёртый: эволюция не оптимизирует организм для долголетия, удобства или современного спорта. Она увеличивает частоту признаков, которые помогали оставить потомство в конкретной среде.
Пятый: адаптация может оставаться полезной в одной среде и становиться уязвимостью в другой.
Но нельзя честно написать: «эволюция доказала, что кето вредно».
13. Эволюция не ищет идеальный обмен веществ
Мы часто представляем адаптацию как улучшение конструкции.
На деле естественный отбор работает с компромиссами.
Вариант может:
— помогать в детородном возрасте и вредить позже;
— давать преимущество при одном составе пищи и риск при другом;
— помогать взрослым и повышать уязвимость младенцев;
— быть полезным только вместе с другими генами;
— распространяться из-за соседнего полезного участка генома.
Поэтому высокая частота P479L не доказывает, что вариант «полезен» в бытовом смысле.
Она доказывает, что генетическая история этих популяций была сильной и необычной.
Современная среда тоже изменилась. Доступ к традиционной пище, структура питания, инфекции, медицинская помощь и уровень физической активности уже не те, при которых шёл отбор.
Ген остаётся. Среда меняется.
Именно на таком несоответствии часто проявляются метаболические уязвимости.
14. Почему нельзя превращать историю в диетический спор
У темы есть две идеологические крайности.
Первая: «Инуиты ели только жир и доказали идеальность кето».
Вторая: «У инуитов распространился дефект кетогенеза, значит кето противоестественно».
Обе формулы упрощают историю.
Арктические народы неоднородны. Рацион менялся по региону и сезону. Современные генетические данные не восстанавливают точный уровень кетонов у каждого предка.
Вариант CPT1A действительно уменьшает способность печени производить кетоны из длинноцепочечных жирных кислот. Сильный селективный след тоже реален.
Но механизм преимущества неизвестен.
Поэтому CPT1A лучше использовать не как оружие в споре, а как урок метаболической индивидуальности.
Одна и та же низкоуглеводная стратегия может давать:
— высокий уровень кетонов у одного человека;
— умеренный у другого;
— плохую переносимость голода у третьего;
— нормальное самочувствие, но иной липидный ответ у четвёртого.
Диета — это взаимодействие пищи, нагрузки, возраста, лекарств, болезней и генетики.
15. Практическое значение сегодня
Для большинства русскоязычных читателей P479L не является первым объяснением усталости на низкоуглеводном питании. Вариант распространён главным образом в конкретных коренных популяциях Арктики и субарктики.
Но сама физиология полезна всем.
Низкие кетоны не всегда означают несоблюдение диеты
На кетогенез влияют белок, энергетический баланс, время после еды, нагрузка, лекарства, алкоголь, функция печени и генетика.
Высокие жирные кислоты не гарантируют высокие кетоны
Жир может выйти из жировой ткани, но печень должна провести его через карнитиновую систему и бета-окисление.
Болезнь и голод — отдельная нагрузка
Для младенцев и детей с нарушениями окисления жирных кислот длительный перерыв в питании может быть опасен. Это медицинская ситуация, а не поле для самостоятельного эксперимента.
Генетический результат требует специалиста
Обнаружение варианта в потребительском генетическом тесте не равно диагнозу. Важны метод анализа, две копии гена, клиническая история и подтверждение в медицинской лаборатории.
При подозрении на нарушение окисления жирных кислот нужно обращаться к врачу и специалисту по медицинской генетике. Интерпретация генетических данных — задача врача.
16. Что эта статья не доказывает
Она не доказывает, что кетогенная диета опасна для всех.
Не доказывает, что коренные арктические народы не использовали кетоны.
Не доказывает, что P479L был выбран природой именно для защиты от кетоацидоза.
Не доказывает, что высокий холестерин липопротеинов высокой плотности у носителей защищал их от сердечно-сосудистых заболеваний.
Не доказывает, что каждый носитель обязательно столкнётся с гипогликемией.
Не доказывает и обратного: что высокая распространённость делает вариант безвредным.
Она показывает подтверждённую цепочку:
P479L → сниженная активность CPT1A → ограниченный вход длинноцепочечных жирных кислот в печёночные митохондрии → сниженный кетогенез при голоде → уязвимость части детей к гипокетотической гипогликемии
А дальше начинается область вероятностей, среды и эволюционных гипотез.
Что унести с собой
CPT1A — ворота для длинноцепочечных жирных кислот в печёночные митохондрии. Без нормальной работы этих ворот печень хуже производит кетоны.
Арктический вариант P479L частично снижает активность фермента и очень распространён у некоторых коренных популяций Арктики.
Генетические данные показывают сильный естественный отбор. Но они не раскрывают точную причину этого отбора.
У детей, гомозиготных по варианту, контролируемое голодание выявило резко сниженное образование кетонов. У части развилась гипогликемия.
Гипотеза о защите от постоянного кетоза или кетоацидоза интересна, но не доказана.
Главный вывод шире кето.
Метаболическая адаптация — это не идеальная настройка организма. Это компромисс, который работал в конкретной среде.
Именно поэтому питание нельзя оценивать только по ярлыку «естественное». Важно понимать, для кого, в какой среде и какой ценой работала эта естественность.
Берегите себя и будьте здоровы!
Поймите своё состояние и приоритеты
Метаболизм, работа митохондрий, профилактика хронических состояний — разбираем, что происходит в вашем организме и на чём сосредоточить внимание именно вам.
Это не медицинская консультация. Это образовательный контент о метаболическом здоровье.
Напишите: @stopugly_bot
Основные источники
Clemente FJ, et al. A selective sweep on a deleterious mutation in CPT1A in Arctic populations. Am J Hum Genet. 2014;95:584-589. PMCID: PMC4225582. doi:10.1016/j.ajhg.2014.09.016.
Gillingham MB, et al. Impaired fasting tolerance among Alaska Native children with a common carnitine palmitoyltransferase 1A sequence variant. Mol Genet Metab. 2011;104:261-264. PMID: 21763168. PMCID: PMC3197793. doi:10.1016/j.ymgme.2011.06.017.
Rajakumar C, et al. Carnitine palmitoyltransferase IA polymorphism P479L is common in Greenland Inuit and is associated with elevated plasma apolipoprotein A-I. J Lipid Res. 2009;50:1223-1228. PMID: 19181627. PMCID: PMC2681405. doi:10.1194/jlr.P900001-JLR200.
Greenberg CR, et al. The paradox of the carnitine palmitoyltransferase type Ia P479L variant in Canadian Aboriginal populations. Mol Genet Metab. 2009;96:201-207. doi:10.1016/j.ymgme.2008.12.018.
Collins SA, et al. Carnitine palmitoyltransferase 1A P479L prevalence in live newborns in Yukon, Northwest Territories, and Nunavut. Mol Genet Metab. 2010;101:200-204. PMID: 20696606. doi:10.1016/j.ymgme.2010.07.013.
Gessner BD, et al. Исследование связи младенческой смертности с гомозиготностью по арктическому варианту карнитин-пальмитоилтрансферазы 1A. Genet Med. 2016;18:933-939. PMCID: PMC4965343. doi:10.1038/gim.2015.197.
Collins SA, Sinclair G, McIntosh S, et al. Carnitine palmitoyltransferase 1A P479L and infant death: policy implications of emerging data. Genet Med. 2017;19:851-857. PMID: 28125087. PMCID: PMC5620101. doi:10.1038/gim.2016.202.
Collins SA, et al. Neonatal hypoglycemia and the CPT1A P479L variant in term newborns: a retrospective cohort study of Inuit newborns from Kivalliq Nunavut. Paediatr Child Health. 2021;26:218-227. PMID: 34131458. PMCID: PMC8194780. doi:10.1093/pch/pxaa039.
Collins SA, et al. Association of the CPT1A p.P479L metabolic gene variant with childhood respiratory and other infectious illness in Nunavut. Front Pediatr. 2021;9:678553. PMID: 34295859. PMCID: PMC8290072. doi:10.3389/fped.2021.678553.
Bennett MJ, et al. Carnitine Palmitoyltransferase 1A Deficiency. GeneReviews. Updated 2026. NCBI Bookshelf: NBK1527.